



マイクロRNA-326-5pが脳卒中で神経細胞を保護: STAT3抑制によりアポトーシスとミトコンドリア障害を軽減
概要
マイクロRNA(miRNA)が脳虚血再灌流障害(CI/RI)における役割は広く研究されてきました。しかし、miR-326-5pのCI/RIにおける具体的なメカニズムは依然として不明です。したがって、本研究はCI/RIにおけるmiR-326-5p/シグナルトランスデューサーおよび転写活性化因子3(STAT3)軸のメカニズムを解明することを目的としました。原ラット大脳皮質ニューロンでの酸素・ブドウ糖欠乏(OGD)モデルと、スプラグ・ドーレーラットでの大脳中動脈閉塞(MCAO)モデルを用いて、それぞれin vitroおよびin vivoでCI/RIを模倣しました。OGD処理ニューロンとMCAOラットで機能喪失および機能獲得アッセイを実施しました。その後、OGD処理ニューロンでの生存率、アポトーシス、酸化ストレス、ミトコンドリア膜電位、およびMCAOラット脳組織での病理変化、アポトーシス、ミトコンドリア膜電位を検証しました。OGD処理ニューロンとMCAOラット脳組織でのミトフシン2(Mfn2)、miR-326-5p、STAT3発現を検出しました。OGD処理ニューロンとMCAOラット脳組織でMfn2とmiR-326-5pは減少し、STAT3は上昇しました。miR-326-5pはSTAT3発現を標的とし、負に制御しました。miR-326-5pの回復またはSTAT3の減少は、OGD処理ニューロンで生存率を強化し、アポトーシスと酸化ストレスを抑制し、ミトコンドリア膜電位とMfn2発現を増加させました。miR-326-5pの上昇またはSTAT3の低下は、MCAOラット脳組織で病理変化を緩和し、アポトーシスを抑制し、ミトコンドリア膜電位とMfn2発現を上昇させました。本研究は、miR-326-5pの上昇またはSTAT3の低下がMfn2発現を上昇させることでCI/RIを保護することを解明しました。
はじめに
脳虚血再灌流障害(CI/RI)は、虚血性脳卒中に続く一種の脳障害です。脳I/Rの最も特徴的な特徴は、初期の一過性脳虚血に続く再灌流です。CI/RIは神経細胞アポトーシスを活性化し、海馬と大脳皮質の損傷を引き起こします。現在、CI/RIで最も一般的な臨床応用は血栓溶解療法です。しかし、再灌流は活性酸素種(ROS)の産生を増加させ、細胞内DNA損傷、酸化ストレス関連損傷、タンパク質酸化、脂質過酸化を引き起こし、血液脳関門と浮腫をさらに悪化させます。したがって、CI/RIに対する新しい標的治療オプションの探索が最優先課題となっています。
マイクロRNA(miRNA)は、CI/RIにおいて潜在的かつ予後的な役割を果たすと広く考えられています。例えば、miR-202-5pが神経損傷と神経学的欠損を減弱させ、大脳中動脈閉塞(MCAO)モデルラットでの虚血障害における酸素・ブドウ糖欠乏(OGD)誘導細胞損傷を改善することが示されています。また、miR-98の上昇がI/R脳卒中マウスの神転帰を改善し、miR-451の過剰発現がCI/RIマウスの虚血性脳アポトーシスを緩和することが見つかっています。具体的には、miR-326-5pは内皮前駆細胞に対する血管新生促進能を持ち、急性心筋梗塞後の心機能を改善する可能性があります。しかし、CI/RIにおけるmiR-326-5pを軸とした研究はまだ初期段階です。シグナルトランスデューサーおよび転写活性化因子(STAT)は、CI/RIによって活性化される独自のタンパク質ファミリーです。バイオインフォマティクスサイトでSTAT3がmiR-326-5pの標的と予測されたため、CI/RIにおけるmiR-326-5p介在性STAT3の役割を研究しました。STAT3は、プロ炎症メディエーターの放出により虚血性神経炎症プロセスと二次脳障害を悪化させます。特に、ヤヌス活性化キナーゼ2(JAK2)/STAT3経路は、CI/RI誘導細胞アポトーシスを阻害する機能的役割を果たします。ミトフシン2(Mfn2)はミトコンドリア融合因子であり、心脳血管I/RIを保護し、虚血性脳損傷における低酸素誘導神経細胞アポトーシスを改善します。また、Mfn2がCI/RIに対する保護効果を発揮することも記録されています。
要するに、miR-326-5pとSTAT3のCI/RIにおける複合的役割を発見した詳細な調査は少ないです。そのため、miR-326-5pがSTAT3を標的としてCI/RIを減弱させるという仮説のもと、本研究を開始しました。
材料と方法
倫理声明
実験は、杨州大学附属医院動物ケアおよび使用委員会、杨州大学の承認を受け、同大学の実験ラット飼育指針に従って実施されました。
実験動物
雄成熟スプラグ・ドーレーラット(6〜8週齢、250±30 g)を杨州大学比較医学センター(中国杨州)から入手し、特定病原体フリー環境で、餌と水を自由摂取、温度(24±1)℃、湿度(50±5)%、12時間明暗サイクルで飼育しました。
細胞分離と同定
ラットを斬首し、脳を1 mm³に切断して細胞懸濁液を調製し、0.4%トリパンブルー溶液と9:1で混合(最終トリパンブルー濃度0.04%)、血球計算盤で細胞密度と生存率を算出しました。細胞(1×10⁶ cells/mL)をL-ポリリシン(0.1 mg/mL)でプレコートした培養フラスコに、フラスコあたり5×10⁶細胞で播種しました。細胞が壁に付着したら、新鮮な培地(Neurobasal A + B27 + L-グルタミン)で培養し、2〜3日ごとに半量の培地交換をしながら6〜7日継続培養しました。
細胞同定:ラット大脳皮質ニューロンを用いてニューロンスライドを調製し、一次抗体ウサギ抗ラットNestin(NES)ポリクローナル抗体(1:200)、およびフルオレセインイソチオシアネート(FITC)標識ゴート抗ウサギ免疫グロブリンG(1:50、ともにCell Signaling Technology、米国)でインキュベートしました。その後、抗蛍光消光剤で封入し、蛍光顕微鏡で観察しました。
OGDモデル確立
ニューロンをブドウ糖フリーアール液で培養し、95% N₂と5% CO₂の混合ガスに曝露しました。30分間の陽圧換気後、細胞をインキュベートする低酸素環境を形成しました(in vitroでのOGDによる虚血シミュレーション)。90分間インキュベート後、ブドウ糖フリーアール液を除去し、維持培地で培養しました(in vitroでの酸素・ブドウ糖再灌流による再灌流シミュレーション)。正常酸素下の正常培地を対照としました。
ニューロンを対照群、OGD群、ネガティブコントロール(NC)群(OGD処理ニューロンにスクランブルオリゴヌクレオチドをトランスフェクション)、miR-326-5pアゴミア群(OGD処理ニューロンにmiR-326-5pアゴミアをトランスフェクション)、sh-STAT3群(OGD処理ニューロンにSTAT3 shRNAをトランスフェクション)、miR-326-5pアゴミア+過剰発現(oe)-STAT3群(OGD処理ニューロンにmiR-326-5pアゴミアとpcDNA-STAT3ベクターをトランスフェクション)に分けました。オリゴヌクレオチドとベクターはすべてGenePharma(中国上海)から提供されました。
リポフェクタミン2000(Invitrogen; Thermo Fisher Scientific)を用いて、スクランブルオリゴヌクレオチド、miR-326-5pアゴミア、STAT3 shRNA、またはmiR-326-5pアゴミアとpcDNA-STAT3を原代ラットニューロンにトランスフェクションし、48時間後に逆転写定量PCR(RT-qPCR)またはウェスタンブロットでトランスフェクション効率を検証しました。
MTTアッセイ
ニューロンを1×10⁶ cells/mLの懸濁液にし、0、24、48時間培養しました。無菌環境で、10% MTT溶液で2〜4時間インキュベートし、150 µLホルマザン溶解液(ジメチルスルホキシド)を加えて結晶を十分溶解させました。光学密度(OD)値をマイクロプレートリーダーで570 nmで測定しました。
フローサイトメトリーアポトーシスアッセイ
ニューロンを0.25%トリプシンで剥離し、2000 rpmで遠心分離、PBSで再懸濁しました。次に、2000 rpmで遠心分離し、ペレットを結合バッファーで再懸濁し、5 µLアネキシンV-FITCと5 µLヨウ化プロピジウム(PI)で順次インキュベートしました。フローサイトメーターでアポトーシス率を検出しました。
JC-1ミトコンドリア膜電位検出
6ウェルプレートの細胞をPBSで洗浄し、1 mL培地と1 mL JC-1染色作業液(50 µL JC-1、8 mL超純水、2 mL JC-1染色バッファー)(SolarbioScience、中国北京)を加えて15分インキュベートしました。1×JC-1染色バッファーを蒸留水4 mLとJC-1染色バッファー1 mLで調製しました。インキュベーション後、細胞をトリプシン化し、JC-1バッファーで再懸濁し、フローサイトメーターで測定しました。緑色蛍光の相対割合を算出しました。
酸化ストレス検出
細胞内ROSレベルを2,7-ジクロロフルオレセインジアセテート(DCF-DA)検出キット(Abcam)で測定しました。簡単に言うと、ニューロンを0.25%トリプシンで剥離、再懸濁し、10 µM DCF-DAで30分インキュベートしました。その後、励起/放出光495 nm/529 nmでのDCF蛍光を蛍光分光光度計(BD Biosciences)で測定しました。
細胞内マロンジアルデヒド(MDA)、グルタチオン(GSH)含量、スーパーオキシドジスムターゼ(SOD)活性を、市販アッセイキット(Beyotime Biotechnology、中国上海)を用いた化学比色法で検出しました。OD値をマイクロプレートリーダーで測定しました。
ラットモデル確立
ラットをペントバルビタールナトリウム(50 µg/kg)腹腔注射で麻酔しました。頸部正中切開し、外頸動脈を結紮し、総頸動脈を動脈クリップで閉鎖しました。3-0シリコンコートモノフィラメントナイロン糸を慎重に内頸動脈に挿入し、軽い抵抗を感じるまで進めました。90分間の一過性脳虚血後、糸を引き抜き、さらに24時間再灌流を行いました。シャム群は、糸が内頸動脈に入らない以外は同じ処置を受けました。手術中、恒温台で直腸温度を37±0.5℃に維持しました。
ラットを6群(n=6)に割り付け、MCAOモデル確立前に側脳室にプラスミドまたはmiRを注射しました。シャム群、MCAO群(モデルラット)、NC群(モデルラットに側脳室注射5 µLスクランブルオリゴヌクレオチド[100 µM])、miR-326-5pアゴミア群(モデルラットに側脳室注射5 µL miR-326-5pアゴミア[100 µM])、sh-STAT3群(モデルラットに側脳室注射5 µL STAT3干渉ベクター[100 µM])、miR-326-5pアゴミア+oe-STAT3群(モデルラットに側脳室注射5 µL miR-326-5pアゴミア[100 µM]と5 µL STAT3過剰発現ベクター[100 µM])。
検体採取
ラットを麻酔で安楽死させ、心臓灌流を行い、脳全体を摘出しました。脳損傷組織を1×1×1 mm³の組織塊に切断し、パラフィン切片作製、RT-qPCR、ウェスタンブロット解析、ミトコンドリア膜電位検出用としました。
大脳皮質でのミトコンドリア膜電位検出
SDラットの大脳皮質を分離し、1 mm³に切断しました。組織ブロックを300メッシュナイロンネットに置き、PBSを加えました。次に、1000 r/minで遠心分離し、70%エタノールを加えて再度1000 r/minで遠心分離しました。その後、サンプルを1 mL PBSに再懸濁し、懸濁液(1×10⁶細胞、100 µL)をロダミン123染色液(10 µL、5 µg/mL)と反応させ、フローサイトメーターで488 nmで解析しました。
HE染色
ラット脳組織を4%パラホルムアルデヒドに24時間浸漬し、パラフィン切片を作製、4 µmに切断、40℃水に展延し、60℃で乾燥しました。ルーチン脱蝋と水和後、パラフィン切片をHE染色液で染色しました。HE染色後、損傷ニューロンは核収縮、細胞浮腫、空胞化、核濃染を示しました。光学顕微鏡(Nikon、日本)で画像を取得し、虚血性大脳皮質の生存ニューロン数(mm²)を計測しました。
TUNEL染色
パラフィン切片を脱蝋し、100%、95%、80%、70%アルコールで脱水しました。次に、4%パラホルムアルデヒドに浸漬し、0.1%トリトンX-100クエン酸ナトリウム緩衝液で20分インキュベートし、TUNEL反応混合液で1〜1.5時間反応させました。次に、ペルオキシダーゼ溶液とジアミノベンジジン(DAB)で显色し、ヘマトキシリンで対抗染色し、勾配アルコールで脱水、透明化し、中性ガムで封入しました。光学顕微鏡で観察し、TUNEL陽性細胞を計数しました。核内の褐色黄色顆粒をTUNEL陽性細胞(アポトーシス細胞)と定義しました。
免疫組織化学
切片を脱蝋、水和し、クエン酸抗原で抗原活性化し、3% H₂O₂で内因性カタラーゼをブロックしました。各切片にヤギ血清(50 µL)を加え、一次抗体(50 µL)でインキュベートし、二次抗体(50 µL)とペルオキシダーゼ標識ストレプトアビジン(50 µL)で反応させました。切片をDABで显色し、ヘマトキシリンで対抗染色し、勾配アルコール脱水、キシレン透明化、中性ガム封入を行いました。顕微鏡で観察しました(虚血性脳組織の細胞質または核が黄色または褐色黄色顆粒を示す)。OD値を測定し平均化しました。
RT-qPCR
組織と細胞からの総RNA抽出をトリゾール(Invitrogen)で実施しました。mRNA発現をSYBR Green PCR Mix(Applied Biosystems、米国CA)とQuantStudio TM 6FlexリアルタイムPCRシステム(Applied Biosystems)を用いたqPCRで解析しました。特定のステムループ逆転写プライマーとフォワード/リバースプライマー(BioTNT、中国上海)を設計し、miRNAレベルを解析しました。表1に全プライマーを記載しました。2⁻ΔΔCT法でmiRNAまたはmRNAレベルを算出しました。
ウェスタンブロット解析
タンパク質サンプルを10% SDS-ポリアクリルアミドゲル電気泳動で分離し、ポリビニリデンフルオライド(PVDF)メンブレンに電気泳動転写しました。その後、PVDFメンブレンをTris含有生理食塩水中の5%脱脂粉乳でブロッキングし、一次抗体でプローブし、2時間二次抗体で再プローブしました。その後、アルカリホスファターゼ緩衝液(ニトロブルーテトラゾリウムクロリドと5-ブロモ-4-クロロ-3-インドリルリン酸含有)でタンパク質バンドを解析し、ImageJソフトウェア(NIH、米国メリーランド州ベセスダ)で定量化しました。主な抗体はSTAT3(1:1000)、Mfn2(1:1000、Abcam、米国MA)、グリセラールデヒド-3-リン酸デヒドロゲナーゼ(GAPDH)(1:1000、Cell Signaling Technology、米国マサチューセッツ州ベバリー)でした。
二重ルシフェラーゼレポーター遺伝子アッセイ
miR-326-5pワイルドタイプ(WT)または変異型(Mut)結合部位を含むSTAT3 3'UTRをpmirGLOベクター(Promega、米国WI)にクローニングし、STAT3-WTとSTAT3-Mutと命名しました。細胞を24ウェルプレートに2×10⁴ cells/wellで播種し、70%コンフルエンス時にSTAT3-WTまたはSTAT3-Mutルシフェラーゼベクター100 ngと50 nM miR-326-5pアゴミアまたはそのアゴミアNCを共トランスフェクションしました。ルシフェラーゼ活性を二重ルシフェラーゼレポーターアッセイシステム(Promega Corporation、米国WI)で測定しました。
統計解析
SPSS 21.0(IBM、米国NY)統計ソフトウェアでデータ解析を行いました。データを平均±標準偏差(SD)で表現しました。2群間の差をStudentのt検定で、多重比較を一元配置分散分析(ANOVA)に続けてTukeyの事後検定で解析しました。Pは両側検定を表し、P<0.05を統計的有意とみなしました。
結果
miR-326-5pの上昇またはSTAT3の低下がOGD処理大脳皮質ニューロンのアポトーシスを減弱
1週間培養後、ラット大脳皮質ニューロンは分化・成熟しました。顕微鏡下では、ニューロンはより大きな細胞体、透明度の高い細胞質、低密度の大きな核、強い屈折率を示しました。細胞体は円錐形または球形で、樹状突起は交互に壁に付着していました(図1a、b)。NESは大脳ニューロンの特異的化学マーカーで、免疫蛍光アッセイにより高特異性でニューロンを特定できます。ニューロンが特異的にNESと結合し、緑色蛍光を示しました(図1c)。
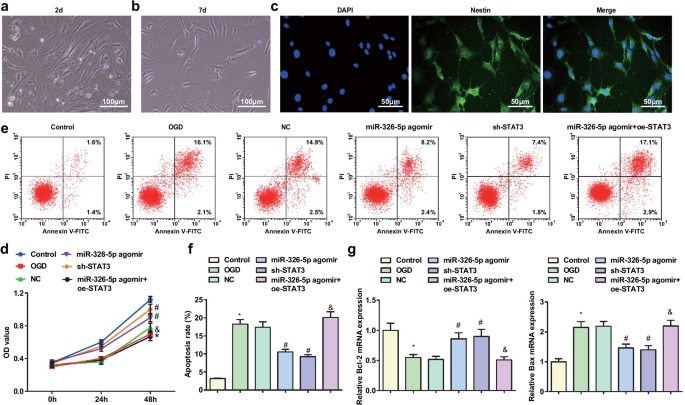
MTTアッセイで大脳皮質ニューロン生存率を検出しました(図1d)。結果は、ラット大脳皮質ニューロン生存率がOGD群とmiR-326-5pアゴミア+oe-STAT3群で対照群とmiR-326-5pアゴミア群と比較して障害され、miR-326-5pアゴミア群とsh-STAT3群でNC群と比較して向上することを示しました(すべてP<0.05)。
ラット大脳皮質ニューロンアポトーシスをフローサイトメトリーで、Bcl-2とBax mRNA発現をRT-qPCRで測定しました(図1e-g)。結果は、対照群とmiR-326-5pアゴミア群と比較して、OGD群とmiR-326-5pアゴミア+oe-STAT3群でアポトーシス率増加、Bcl-2発現減少、Bax発現増加を示しました(すべてP<0.05)。NC群と比較して、miR-326-5pアゴミア群とsh-STAT3群でアポトーシス率低下、Bcl-2レベル上昇、Baxレベル抑制を示しました(すべてP<0.05)。
miR-326-5pの上昇またはSTAT3の低下がOGD障害後の大脳皮質ニューロンでMfn2とミトコンドリア膜電位レベルを増加
OGD処理大脳皮質ニューロンのMfn2発現をウェスタンブロット解析で検出しました(図2a、b)。対照群とmiR-326-5pアゴミア群と比較して、OGD群とmiR-326-5pアゴミア+oe-STAT3群でMfn2タンパク質発現が減少し、miR-326-5pアゴミア群とsh-STAT3群でNC群と比較して増加しました(すべてP<0.05)。
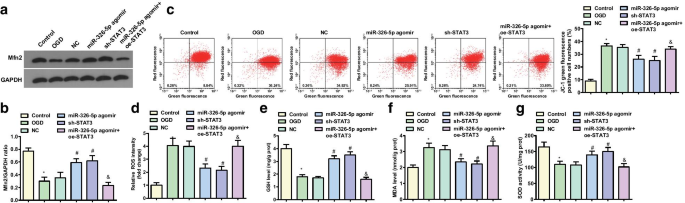
JC-1で検出したミトコンドリア膜電位では(図2c、d)、対照群とmiR-326-5pアゴミア群と比較して、OGD群とmiR-326-5pアゴミア+oe-STAT3群でミトコンドリア膜電位レベルが低下しました(すべてP<0.05)。NC群と比較して、miR-326-5pアゴミア群とsh-STAT3群でミトコンドリア膜電位レベルが上昇しました(すべてP<0.05)。
OGD処理大脳皮質ニューロンのROSとMDA含量、GSHとSOD活性を測定した結果、対照群とmiR-326-5pアゴミア群と比較して、OGD群とmiR-326-5pアゴミア+oe-STAT3群でROSとMDA含量増加、GSHとSOD活性障害を示しました(すべてP<0.05)。NC群と比較して、miR-326-5pアゴミア群とsh-STAT3群でROSとMDA含量減少、GSHとSOD活性強化を示しました(すべてP<0.05)(図2e-g)。
miR-326-5pの上昇またはSTAT3の低下がCI/RIラットの大脳皮質ニューロン病理損傷を阻害しアポトーシスを抑制
HE染色で脳組織の病理損傷を観察しました(図3a、b)。シャム群ではニューロンは構造が正常で整然と配列し、淡赤色の細胞質、青い核、明確な核小体を示しました。MCAO群、NC群、miR-326-5pアゴミア+oe-STAT3群では、壊死に加えて、ニューロンが無秩序に配列し、濃く染色され、核膜破裂、細胞構造消失、核縮小、深染核、大量の溶解が観察されました。miR-326-5pアゴミア群とsh-STAT3群では、ニューロン浮腫が緩和され、ニューロンが整然と配列し、壊死細胞が減少し、MCAO群とNC群と比較してより良好な状態を示しました。
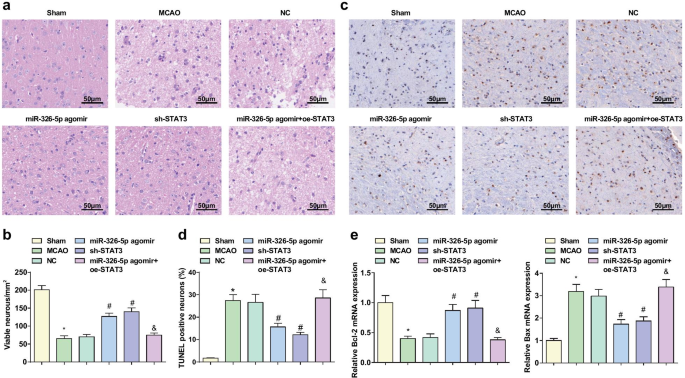
TUNEL染色でニューロンアポトーシスを検出し、RT-qPCRで脳組織のBcl-2とBax mRNA発現を測定しました。結果は(図3c-e)、シャム群とmiR-326-5pアゴミア群と比較して、MCAO群とmiR-326-5pアゴミア+oe-STAT3群でTUNEL陽性率増加、Bcl-2 mRNA発現減少、Bax mRNA発現増加を示しました(すべてP<0.05)。NC群と比較して、miR-326-5pアゴミア群とsh-STAT3群でTUNEL陽性率とBax mRNA発現低下、Bcl-2 mRNA発現上昇を示しました(すべてP<0.05)。
miR-326-5pの上昇またはSTAT3の低下がCI/RIラット脳組織のミトコンドリア膜電位レベルを増加
ラット脳組織のMfn2タンパク質発現検出を免疫組織化学で実施し、結果は(図4a、b)、シャム群とmiR-326-5pアゴミア群でMCAO群とmiR-326-5pアゴミア+oe-STAT3群と比較してMfn2タンパク質発現が低く、miR-326-5pアゴミア群とsh-STAT3群でNC群と比較してMfn2タンパク質発現が高いことを示しました(すべてP<0.05)。
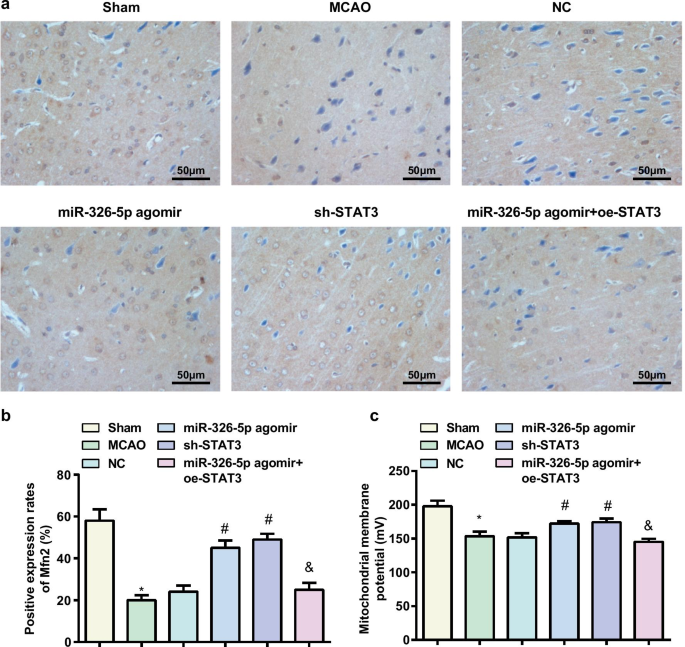
ミトコンドリア膜電位レベル検出では(図4c)、シャム群とmiR-326-5pアゴミア群と比較して、MCAO群とmiR-326-5pアゴミア+oe-STAT3群でミトコンドリア膜電位レベルが低下し、miR-326-5pアゴミア群とsh-STAT3群でNC群と比較して上昇しました(すべてP<0.05)。
miR-326-5pがSTAT3を標的とする
大脳皮質ニューロンと脳組織でのmiR-326-5pとSTAT3発現をRT-qPCRとウェスタンブロット解析で検出しました。in vitro大脳皮質ニューロンでは、対照群と比較してOGD群でmiR-326-5p発現低下とSTAT3発現上昇が示唆されました(両方P<0.05)。NC群と比較して、miR-326-5pアゴミア群でmiR-326-5p発現上昇とSTAT3発現低下(両方P<0.05);sh-STAT3群でSTAT3発現低下(P<0.05)。miR-326-5pアゴミア群と比較して、miR-326-5pアゴミア+oe-STAT3群でSTAT3発現上昇(P<0.05)(図5a-c)。
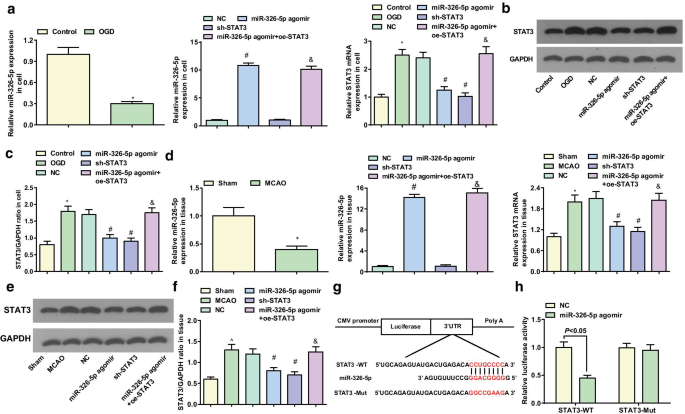
in vivo脳組織では、シャム群と比較してMCAO群でmiR-326-5p低下とSTAT3上昇(両方P<0.05)。NC群と比較して、miR-326-5pアゴミア群でmiR-326-5p発現上昇とSTAT3発現低下(両方P<0.05)。sh-STAT3群でSTAT3発現低下(P<0.05)。miR-326-5pアゴミア群と比較して、miR-326-5pアゴミア+oe-STAT3群でSTAT3発現上昇(P<0.05)(図5d-f)。
DIANAとmiRDBソフトウェアでSTAT3 3'UTR上の潜在的miR-326-5p標的部位を発見しました(図5g)。WT miR-326-5p結合部位とMut結合部位を含むSTAT3 3'UTRを構築し、pmirGLOプラスミドに挿入しました。miR-326-5pのSTAT3 3'UTRへの結合をルシフェラーゼレポーターアッセイでさらに検証しました。ルシフェラーゼレポーターアッセイで、miR-326-5pアゴミアがSTAT3-WTの相対ルシフェラーゼ活性を低下させたが、STAT3-Mutには影響しなかったことが明らかになりました(図5h)。これはSTAT3がmiR-326-5pの直接標的遺伝子であることを示唆しています。
考察
CI/RIは脳血管死の主因です。miRNAがCI/RIに関与することが示されています。しかし、CI/RIにおけるmiR-326-5p関連メカニズムの包括的理解は依然として不十分です。したがって、本研究はmiR-326-5pとSTAT3の複合的相互作用に重点を置き、CI/RIにおけるmiR-326-5pの具体的役割を解明することを目的としました。本研究は、miR-326-5pの上昇がSTAT3阻害によりCI/RIを減弱させ、Mfn2発現を上昇させることを明らかにしました。
まず、miR-326-5p発現がin vivoおよびin vitroでCI/RIにおいて減少することを確認しました。その後、一連のアッセイを実施し、miR-326-5p上昇がニューロン生存率とミトコンドリア機能を向上させ、Mfn2発現を上昇させ、酸化ストレスとアポトーシスを抑制することを発見しました。さらに、ラットでのin vivo実験が、CI/RIにおける回復したmiR-326-5pの機能的役割をさらに検証しました。実際、高miR-326は膠芽腫患者の長期全生存と相関することが証明されています。また、miR-326発現がパーキンソン病で減少し、miR-326がドパミン作動性ニューロンのアポトーシスを抑制し、炎症反応を減少させることがさらに証明されています。このほか、心筋梗塞の過程で内皮前駆細胞のmiR-326-5p減少が見られ、過剰発現内皮前駆細胞の導入が心機能回復を促進することが示されています。miR-326上昇がアルツハイマー病マウスで行動機能改善、ニューロン生存率向上、ニューロンアポトーシス抑制をもたらす研究もあります。さらに、miR-326ミミックによるmiR-326上昇がパーキンソン病のドパミン作動性ニューロンで誘導性一酸化窒素シンターゼを抑制することが記録されています。
本研究では、STAT3がmiR-326-5pの標的遺伝子であることがわかりました。先進的研究により、ヒト子宮内膜癌幹細胞でSTAT3発現がmiR-326によって負に制御されることが示されています。本研究では、CI/RIでSTAT3発現が増強されることを測定しました。現在、I/R障害とOGDがSTAT3発現増加を誘導することが分かっています。興味深いことに、STAT3 mRNA発現はI/R動物で増加傾向にあります。また、CI/RIでSTAT3タンパク質発現が上昇することが報告されています。次に、本研究ではSTAT3低下がCI/RIラットとOGD処理ニューロンに治療効果を持つことを明らかにしました。ある研究では、miR-326誘導がJAK/STAT3経路不活性化により酸化ストレスを抑制することが結論付けられています。また、JAK2/STAT3経路阻害がCI/RIでの酸化ストレス障害に有益です。さらに、JAK/STAT3経路ノックダウンが虚血性脳障害で細胞生存率向上、酸化ストレスとニューロンアポトーシス減少をもたらすことが特定されています。最近、JAK/STAT3シグナル経路阻害が心筋I/R障害での心筋梗塞を緩和することが確認されています。示されたように、STAT3枯渇が白質障害ラットでニューロンアポトーシスを損ないます。また、JAK2/STAT3阻害によるニューロンアポトーシス抑制と脳梗塞面積縮小がCI/RIラットで報告されています。
最後に、miR-326-5pとSTAT3のMfn2発現への影響に焦点を当て、CI/RIラットとOGD処理ニューロンで減少したMfn2レベルが、miR-326-5p回復またはSTAT3沈黙により上昇できることを発見しました。先行研究により、Mfn2が再灌流後期に減少し、Mfn2発現不良がオートファゴソーム形成とオートファゴソーム・リソソーム融合の抑制によりCI/RIを悪化させることが示唆されています。また、Mfn2が古い肝細胞でのI/R障害で減少・消失することが示唆されています。しかし、miR-326-5pとSTAT3によるMfn2調節メカニズムについて議論した研究はほとんどありません。
結論
総じて、本研究はCI/RIにおいて、miR-326-5p上昇がSTAT3低下によりニューロンアポトーシスを抑制し、ニューロン病理損傷を減弱させ、Mfn2発現を上昇させるメカニズムを解明しました。本研究は、CI/RIにおけるmiR-326-5pとSTAT3の潜在的メカニズムを更新する可能性があります。しかし、CI/RIにおける分子メカニズムの更なる発展には更なる研究が必要です。
データと材料の入手可能性
該当なし。
略語
- miRNAs:
- マイクロRNA
- STAT3:
- シグナルトランスデューサーおよび転写活性化因子3
- OGD:
- 酸素・ブドウ糖欠乏
- MCAO:
- 大脳中動脈閉塞
- ROS:
- 活性酸素種
- STAT:
- シグナルトランスデューサーおよび転写活性化因子
- Mfn2:
- ミトフシン2
- FITC:
- フルオレセインイソチオシアネート
- NES:
- ネスチン
- NC:
- ネガティブコントロール
- Oe:
- 過剰発現
- RT-qPCR:
- 逆転写定量PCR
- OD:
- 光学密度
- PI:
- ヨウ化プロピジウム
- MDA:
- マロンジアルデヒド
- GSH:
- グルタチオン
- SOD:
- スーパーオキシドジスムターゼ
- DAB:
- ジアミノベンジジン
- PVDF:
- ポリビニリデンフルオライド
- WT:
- ワイルドタイプ
- Mut:
- 変異型
- SD:
- 標準偏差
- ANOVA:
- 一元配置分散分析
ナノマテリアル
- 火災被害と予防:命と財産を守る専門戦略
- miR-342-5p/Wnt3a軸を標的化しアテローム性動脈硬化プラークを安定化、ApoE⁻/⁻マウスで血管新生を抑制
- イカリイン負荷mPEGナノ粒子:H9c2細胞におけるLPS誘発心筋毒性に対する強化保護
- セルロース-POSS-シリカ/金コアシェルハイブリッドナノコンポジット:ワンポットゾルゲル合成と多機能特性
- PEG化リポソームによるブファリンの溶解性、薬物動態、神経膠腫細胞毒性の向上
- 蒸発誘起自己組織化による容易に合成されるワームホール型メソポーラスSnO₂:優れたエタノールガスセンサー性能
- グラフェン仕事関数の制御:サイズ、官能基化、欠陥、ドーピングの第一原理計算
- 酸化還元応答性デュアルターゲティングナノ粒子によるCD44陽性腫瘍ミトコンドリアへのクルクミン共送達
- ナトリウムアルギン酸-スルホン酸化グラフェン酸化物膜: 直接メタノール燃料電池向け優れたプロトン伝導度と低メタノール透過性
- レモン果汁から水熱合成した高輝度蛍光カーボン量子ドットの光学特性評価
- ゾルゲル法合成PrドープLa₀.₆₇Ca₀.₃₃MnO₃ナノ粒子の磁気・光学特性向上